Болезнь накопления эфиров холестерина (БНЭХ)
Дебютирует у детей старше 6 месяцев, средний возраст манифестации 5 лет. Прогрессирует медленнее, но может привести к серьёзным осложнениям.
наследственных заболеваний в практике врача - педиатра
В основе заболевания лежат мутации в гене LIPA, кодирующем фермент лизосомную кислую липазу (ЛКЛ). Это приводит к снижению или нарушению активности данного фермента. Без него эфиры холестерина (ЭХ) и триглицериды (ТГ) не расщепляются в клетке, а накапливаются, оседая в органах и тканях.[1,2]
Быстро прогрессирует в первые 6 месяцев жизни ребенка, при отсутствии лечения приводит к летальному исходу в течение первого года жизни.[3]
Увеличение печени встречается у 99% пациентов
Повышение АСТ и АЛТ в 2-20 раз
Гиперхолестеринемия, повышенный уровень ЛПНП - может сохраняться несмотря на терапию
Синдром мальабсорбции: диарея, стеаторея, боли в животе
Задержка роста и физического развития
Спленомегалия наблюдается у 74% пациентов
Диагноз ДЛКЛ устанавливается на основании совокупности анамнестических и клинических данных, результатов лабораторных, инструментальных, морфологических методов исследований.
Определение активности ЛКЛ в сухих пятнах крови является «золотым стандартом» диагностики этого заболевания.
Выявление сниженной активности фермента ЛКЛ и наличие мутаций в гене LIPA позволяет подтвердить диагноз.[3]
Кроме того, проводится дифференциальная диагностика ДЛКЛ с другими лизосомными болезнями накопления - болезнью Ниманна-Пика тип А, В, С, болезнью Гоше, ганглиозидозами, а также нарушениями обмена гликогена, жирных кислот, желчных кислот, болезнью Вильсона-Коновалова, семейной гиперхолестеринемией, неалкогольной жировой болезнью печени.
Пациенты с ДЛКЛ могут длительно наблюдаться с такими диагнозами, как криптогенный цирроз печени, гепатит неясной этиологии.[3]
Клиническим случаем диагностики ДЛКЛ делится врач-инфекционист, заведующая научно-исследовательским отделом вирусных гепатитов и заболеваний печени Детского научно-клинического центра инфекционных болезней ФМБА, доцент кафедры инфекционных заболеваний у детей Санкт-Петербургского государственного педиатрического университета, доцент кафедры инфекционных болезней Медицинского института СПбГУ, к. м. н. Грешнякова Вера Александровна.
Если вас настораживают симптомы у пациента, отправьте его на дополнительное обследование с целью исключения или подтверждения диагноза.
УЗНАЙТЕ БОЛЬШЕ О БЕСПЛАТНОЙ ПРОГРАММЕ ДИАГНОСТИКИ
УЗНАТЬ БОЛЬШЕДЛКЛ — дефицит лизосомной кислой липазы; ЭХ — эфиры холестерина; ТГ — триглицериды; Х-ЛПВП — холестерин липопротеинов высокой плотности; Х-ЛПНП — холестерин липопротеинов низкой плотности; ЛКЛ — лизосомная кислая липаза
Список литературы:
Номер одобрения: RU-28557. Дата одобрения: 17.04.2026. Дата истечения: 16.04.2028.
Одно из наиболее распространённых генетических заболеваний с опухолевым синдромом. Наследуется по аутосомно-доминантому типу.[2]
Как правило, манифестирует в раннем возрасте.[3] Болезнь прогрессирует в течение жизни, поражая практически все органы и системы.[1-3]
1 на 3 тыс. новорождённых[1]
частота в популяции
Заболевание развивается из-за мутации в гене NF1, отвечающем за подавление опухолевых процессов.[4]
Половина пациентов с НФ1 получают доминантную мутацию от родителей, у другой половины семейного анамнеза нет, болезнь развивается из-за случайной мутации гена.[4]
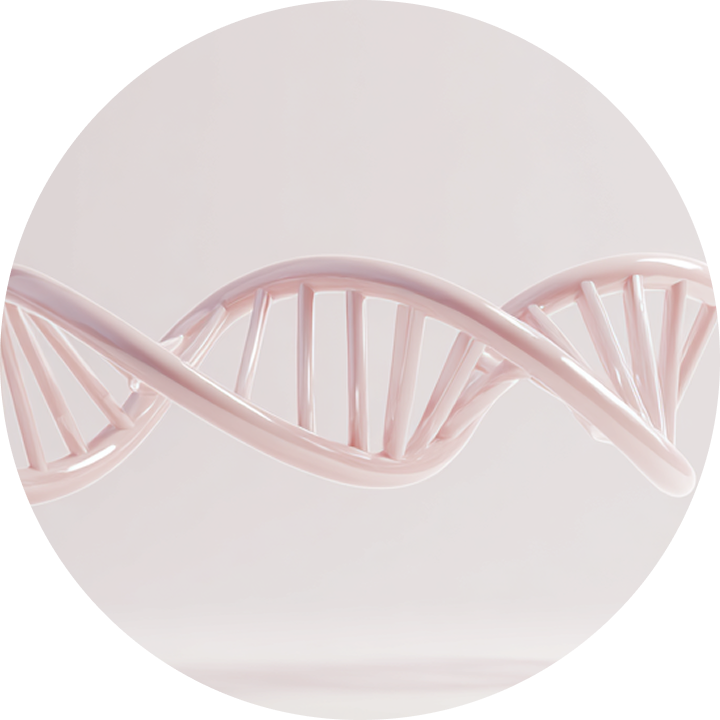
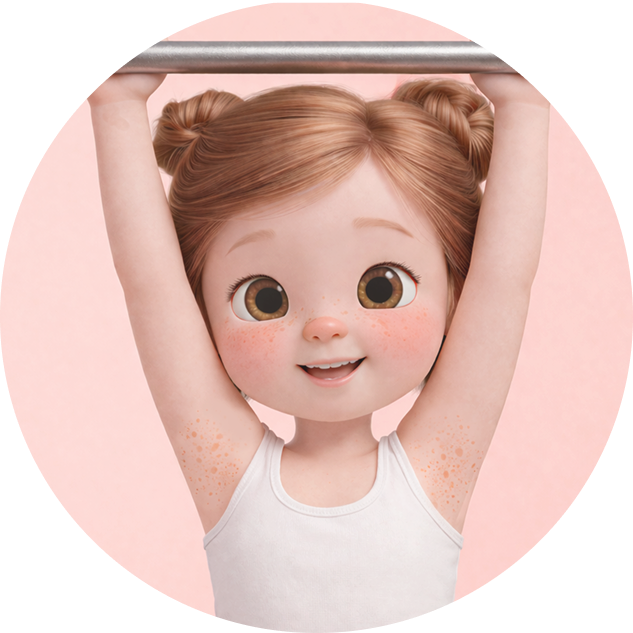
Наиболее известный и частый признак НФ1 (обычно появляются на первом году жизни), в количестве от шести и более штук.[5]
В зависимости от выявленных клинических проявлений нейрофиброматоза ребенку может быть показано проведение дополнительного обследования, включающего нейровизуализацию (МРТ, УЗИ, рентген).[5,8]
Сложности в обучении
Расстройства поведения
Гипертензия
Задержка умственного развития
Эпилептические приступы
Дистрофический сколиоз
При подозрении на НФ1 врач должен инициировать углублённое обследование, направить пациента к профильным специалистам: неврологу, онкологу и генетику.
Ранняя диагностика позволяет не упустить время для мониторинга, раннего вмешательства при потенциальных осложнениях, а также назначения терапии, значительно улучшающих прогноз и качество жизни пациента.
Список литературы:
Номер одобрения: RU-28557. Дата одобрения: 17.04.2026. Дата истечения: 16.04.2028.
ГФФ — прогрессирующее наследственное метаболическое заболевание, которое проявляется нарушениями со стороны костной системы.
Характерными признаками могут быть костные деформации и ранняя потеря молочных зубов до 5 лет, жалобы на быструю утомляемость и костно-мышечные боли.
Лабораторным маркёром является уровень щелочной фосфатазы ниже половозрастной нормы.[1]
В основе патологии лежит дефицит тканеспецифической щелочной фосфатазы (ЩФ) в результате мутации в гене ALPL.
Ошибочный диагноз и назначение препаратов для лечения других заболеваний могут ухудшить состояние пациентов с ГФФ[2,3]: им не рекомендовано рутинное назначение препаратов витамина D, так как его избыток может вызвать или усугубить гиперкальциемию, гиперкальциурию, нефрокальциноз, привести к осложнениям со стороны почек.[4]
Непрогрессирующая миопатия, жалобы на костно-мышечные боли
Рентгенографию поражённой части костного скелета: черепа, грудной клетки, длинных трубчатых костей верхних и нижних конечностей, с исследованием костей кисти, коленного и лучезапястного суставов
Повторный биохимический анализ крови на кальций, фосфор, щелочную фосфатазу (ЩФ) для оценки фосфорно-кальциевого обмена
Для подтверждения диагноза может быть проведено молекулярно-генетическое исследование на определение мутаций в гене ALPL. Генетический анализ может дать полезную информацию, которая исключит другие наследственные патологии и повысит уверенность в диагнозе ГФФ при выявлении генной мутации.
Устойчиво низкого при двукратном измерении, с учетом возраста и пола пациента уровня щелочной фосфатазы.
Клинических проявлений.
Рентгенологического исследования, которое подтверждает характерные изменения в костях.
Если у пациента есть 1 и более признаков ГФФ — направьте его на дополнительное обследование. Программа бесплатной диагностики предполагает сдачу анализа крови.
Узнайте больше о бесплатной программе диагностики
УЗНАТЬ БОЛЬШЕОпределение уровня щелочной фосфатазы (ЩФ) — всем направленным пациентам.
Анализ гена ALPL — в случае снижения значения ЩФ.
Телемедицинская консультация с генетиком — в случае обнаружения мутации в гене ALPL.
Выдайте направление пациенту, и он самостоятельно сдаст кровь в выделенном отделении Гемотест*. В программе скрининга участвуют дети до 18 лет.
СКАЧАЙТЕ НАПРАВЛЕНИЕСКАЧАЙТЕ АЛГОРИТМ ДИАГНОСТИКИПрисоединяйтесь к сообществу врачей, чтобы быть в курсе последних тенденций в области педиатрии, делиться своим опытом с коллегами и вносить вклад в развитие современной медицины!
ПРИСОЕДИНИТЬСЯ
*Отделения, в которых можно сдать анализы, а также сроки проведения программы пациент может уточнить по телефону горячей линии ГЕМОТЕСТ, указанному в памятке к направлению.
Список литературы:
Номер одобрения: RU-28557. Дата одобрения: 17.04.2026. Дата истечения: 16.04.2028.